


-
 디티앤씨알오, TK 시료 활용 대사체 분석으로 신약개발 지원[데일리팜=황병우 기자]디티앤씨알오는 기존 독성시험에서 확보한 TK(Toxicokinetics) 혈장 시료를 활용해 후보물질의 대사 특성을 분석하는 서비스를 제공한다고 2일 밝혔다. Metabolite Profiling & Identification 서비스는 후보물질의 노출도와 함께 대사체 프로파일과 대사 특성을 확인하는 비임상 분석 서비스다. LC-HRMS 기반으로 모약물(Parent)과 대사체를 검출하고 상대적 함량을 확인한다. 정확질량과 MS/MS 분석을 활용한 대사체 구조 분석, 랫드(Rat)·개(Dog) 등 시험종 간 대사체 프로파일 비교도 가능해 개발 초기 후보물질의 대사 특성을 파악하는 데 활용할 수 있다. 별도의 추가 동물시험을 진행하기보다 기존 DRF(Dose-Range Finding)·TK 시험에서 확보한 시료를 활용할 수 있다는 것이 특징이다. 기존 시험 데이터를 대사경로의 조기 파악과 종간 비교, 후속 ADME 연구, 임상 및 MIST(Metabolites in Safety Testing) 전략 수립에 필요한 초기 근거로 확장하는 방식이다. 디티앤씨알오는 임상검체 기반 GCLP 적용 서비스 등으로 분석 포트폴리오도 확대하고 있다. 비임상 단계에서 확보한 데이터를 신약개발 후속 단계까지 활용할 수 있도록 분석 역량을 강화한다는 방침이다. 디티앤씨알오 관계자는 "기존 비임상시험에서 확보되는 시료를 보다 다양하게 활용함으로써 후보물질의 대사 특성을 조기에 파악하고 후속 개발 전략 수립에 필요한 정보를 제공할 수 있다"며 "신약개발 과정에서 활용도가 높은 분석 서비스를 지속 확대해 나갈 계획"이라고 말했다.2026-10-02 15:28:12황병우 기자
-
 권리 반환 ‘벨바라페닙’…한미, 개발 지속하는 3가지 이유[데일리팜=김진구 기자] 제넨텍이 10년 만에 권리를 돌려주기로 한 표적항암제 '벨바라페닙'이 한미약품 손에서 다시 시험대에 오른다. 글로벌 파트너는 개발에서 손을 뗐지만 한미약품은 NRAS 변이 흑색종 환자를 대상으로 국내 임상 2상을 진행 중이다. 회사는 2028년 조건부 허가를 목표로 잡았다. 한미가 반환된 신약의 개발을 이어가는 데는 세 가지 배경이 있다. 북미·유럽 등 주요 시장에 NRAS 변이 표적치료 공백이 남아 있고, 과거 반환받은 신약을 재수출하거나 직접 개발해 되살린 전례가 있다. 여기에 벨바라페닙 자체도 초기 임상에서 객관적반응률(ORR) 38.5%, 무진행생존기간(PFS) 7.3개월 등 가능성을 확인했다. 다만 경쟁 후보가 이미 글로벌 3상에 진입한 만큼 결국 현재 진행 중인 국내 2상 결과가 벨바라페닙의 다음 행보를 가를 것이란 전망이다. 제넨텍, 10년 만에 권리 반환…한미는 국내 2상 지속 30일 업계에 따르면 한미약품은 지난 29일 제넨텍으로부터 벨바라페닙 기술이전 계약 해지와 권리 반환을 통보받았다고 공시했다. 계약 해지는 통보일로부터 90일 뒤 효력이 발생한다. 양사는 오는 12월 27일까지 벨바라페닙과 관련한 책임과 권한을 한미로 이양하는 절차를 진행한다. 한미약품은 2016년 제넨텍으로부터 받은 계약금 8000만달러는 반환하지 않는다. 당시 전체 계약 규모는 최대 9억1000만달러였다. 한미는 이번 계약 종료가 갑작스러운 일은 아니라는 입장이다. 제넨텍은 이미 2024년 벨바라페닙 글로벌 임상에서 추가 환자 모집을 중단한 상태였다. 한미약품은 별도로 보유한 국내 권리를 바탕으로 개발을 이어왔다. 올해 1월 NRAS 변이 국소 진행성 또는 전이성 흑색종 환자를 대상으로 국내 임상 2상을 승인받았고, 2월 첫 환자 투약을 시작했다. 임상은 총 45명을 대상으로 벨바라페닙과 MEK 억제제 코비메티닙 병용요법의 유효성과 안전성을 평가하는 방식이다. 한미는 2027년까지 환자 등록을 마치고 2028년 국내 조건부 품목허가를 신청한다는 계획이다. 다만 권리 반환 이후 글로벌 개발까지 한미가 직접 맡을지는 아직 정해지지 않았다. 새로운 글로벌 파트너를 찾을지, 직접 개발 범위를 확대할지에 대해서도 구체적인 계획은 공개하지 않았다. 주요 시장 NRAS 표적치료 공백…글로벌 신약 경쟁 중 한미가 벨바라페닙 개발을 이어갈 수 있는 첫 번째 배경으로 NRAS 변이 흑색종의 높은 미충족 수요가 꼽힌다. NRAS 변이는 피부 흑색종 환자의 약 15~25%에서 나타나는 것으로 알려져 있다. BRAF V600 변이 흑색종에서는 BRAF 억제제와 MEK 억제제 병용요법이 표적치료로 자리 잡았지만, NRAS 변이는 직접 공략하기 어려운 표적으로 꼽혀왔다. 현재 진행성 NRAS 변이 흑색종에서는 면역항암제가 주요 옵션이다. 면역항암제 치료 이후 사용할 수 있는 표적치료 선택지는 제한적이다. 북미와 유럽 등 주요 글로벌 시장에선 아직 NRAS 변이 흑색종에 특화한 표적치료제가 자리 잡지 못했다. 치료 공백이 남아 있다는 점은 한미약품과 벨바라페닙에 기회 요인이다. 이러한 공백을 노리는 글로벌 개발 경쟁도 빠르게 진행되고 있다. 대표적인 경쟁 후보는 에라스카가 개발 중인 RAF 억제제 '나포라페닙'이다. 나포라페닙은 MEK 억제제 트라메티닙과 병용하는 방식으로 NRAS 변이 흑색종 글로벌 임상 3상 'SEACRAFT-2'에 진입했다. 면역항암제 치료 이후 질환이 진행됐거나 치료를 견디지 못한 환자를 대상으로 기존 치료와 직접 비교하는 시험이다. 중국에서는 이미 관련 치료제가 승인됐다. 중국 국가약품감독관리국(NMPA)은 2024년 3월 MEK1/2 억제제 '툰라메티닙'을 PD-1·PD-L1 치료에 실패한 NRAS 변이 진행성 흑색종 치료제로 조건부 승인한 바 있다. 한 제약업계 관계자는 “벨바라페닙이 2016년 기술수출됐을 당시와 비교하면 주요 시장의 치료 공백은 여전하지만 경쟁 환경은 한층 복잡해진 상황”이라고 설명했다. 반환된 신약 다시 살린 한미…재수출·직접개발 전례 두 번째 이유로는 과거 반환받은 신약을 다시 개발한 경험이 지목된다. 대표적인 사례가 ‘HM12525A’다. 한미는 2015년 비만·당뇨 치료제로 HM12525A를 얀센에 최대 9억1500만 달러 규모로 기술수출했다. 그러나 얀센은 2019년 권리를 반환했다. 임상 2상에서 체중감소 목표는 달성했지만 당뇨를 동반한 비만 환자의 혈당조절 결과가 회사 내부 기준을 충족하지 못했다는 이유였다. 한미는 계약금 1억500만 달러를 반환하지 않았다. 후보물질 자체도 포기하지 않았다. GLP-1·글루카곤 이중작용 기전을 활용해 대사이상관련 지방간염(MASH) 치료제로 개발 방향을 바꿨다. 결과적으로 반환 약 1년 뒤인 2020년 MSD에 다시 기술수출했다. 현재 이 후보물질은 '에피노페그듀타이드'라는 이름으로 MSD가 MASH 치료제로 개발 중이다. 에페글레나타이드는 다른 경로를 밟았다. 사노피는 2020년 에페글레나타이드 권리를 한미에 반환했다. 이후 한미가 직접 개발을 재개했고 국내 비만치료제로 후기 임상을 진행, 작년 말 허가를 신청했다. 회사 내외부에선 연내 출시 가능성이 거론된다. 포셀티닙 역시 일라이릴리가 자가면역질환 개발권을 반환한 이후 B세포 계열 혈액암으로 개발 방향을 틀었다. 반대로 반환 이후 개발을 이어가다 중단한 사례도 있다. 베링거인겔하임이 2016년 반환한 폐암 신약 올무티닙은 한미가 개발을 지속했지만 경쟁약이 빠르게 시장을 선점하는 등 환경이 달라지면서 2018년 최종적으로 개발을 중단했다. 한미약품이 반환된 자산을 일률적으로 폐기하거나 끝까지 개발한 것이 아니라, 후보물질의 데이터와 시장 상황을 다시 평가해 ▲재수출 ▲직접 개발 ▲적응증 변경 ▲개발 중단을 각각 선택해왔다. 벨바라페닙 역시 당장은 국내 개발을 이어가면서 향후 글로벌 개발 전략을 다시 짤 여지가 있다. 벨바라페닙 초기 임상서 ORR 38.5% 등 가능성 확인 세 번째 이유는 벨바라페닙 개발 과정에서 확인한 초기 임상 데이터다. 벨바라페닙은 종양 성장에 관여하는 RAF 이합체를 선택적으로 억제하는 경구용 표적항암제다. 한미가 현재 개발 중인 전략은 벨바라페닙과 MEK 억제제 코비메티닙을 병용하는 방식이다. 앞선 임상에서 벨바라페닙·코비메티닙 병용요법은 NRAS 변이 흑색종 환자 13명 가운데 5명에서 부분반응을 보였다. 객관적반응률(ORR)은 38.5%, 무진행생존기간 중앙값(mPFS)은 7.3개월로 나타났다. 환자 수가 적은 초기 임상이라는 한계에도 불구하고, NRAS 변이 흑색종에서 실제 항종양 활성이 확인됐다는 점은 후속 개발을 이어갈 근거가 된다는 평가가 나온다. 특히 벨바라페닙의 경우 글로벌 파트너가 권리를 반환하기 전에 한미가 이미 이 데이터를 토대로 국내 2상을 시작했다는 점에서 과거 반환 자산과도 차이가 있다는 분석이다. 제약업계의 관심은 벨바라페닙의 다음 행보를 결정할 주요 변수로 한미약품이 자체 진행 중인 국내 임상 2상의 결과로 쏠린다. 주요 시장의 치료 공백과 한미의 반환 자산 재개발 경험, 초기 임상에서 확인된 효능 신호는 개발을 이어갈 근거가 되지만 결국 이를 실제 신약 가치로 연결하려면 더 많은 환자에서 재확인이 필요하기 때문이다. 한미가 진행하는 국내 2상은 총 45명을 대상으로 한다. 회사는 2027년까지 환자 등록을 마친 뒤 2028년 조건부 품목허가를 신청한다는 계획이다. 이번 2상에서 초기 임상에서 확인한 반응률과 무진행생존기간을 어느 정도 재현하느냐가 벨바라페닙의 다음 행보를 가를 전망이다. 결과에 따라 국내 허가 가능성은 물론 향후 글로벌 개발 확대나 새로운 파트너링 여부도 달라질 수 있다.2026-09-30 12:00:32김진구 기자
-
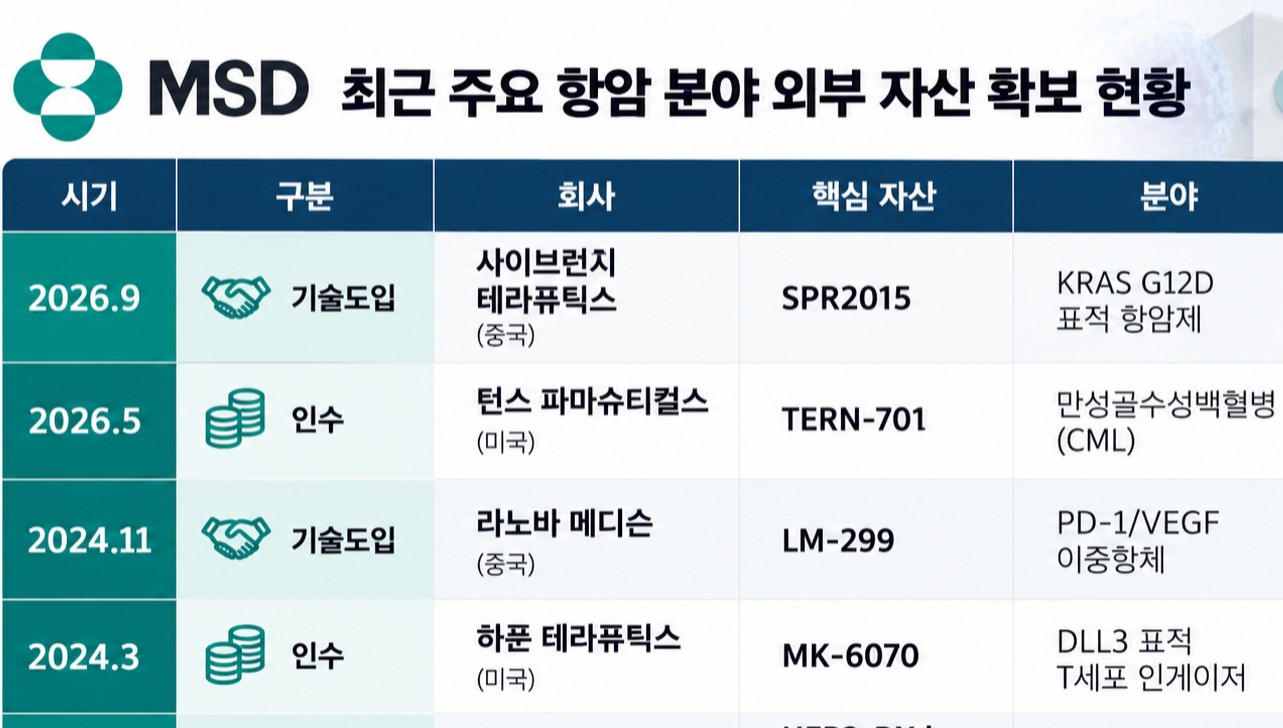 MSD, '포스트 키트루다' 출격 속도…항암신약 확보 잇따라[데일리팜=손형민 기자] MSD가 '포스트 키트루다'를 대비한 다양한 전략을 이어가고 있다. 이 회사는 인수합병(M&A)과 기술도입, 공동개발을 통해 신규 항암 파이프라인을 확보하는 한편 키트루다 피하주사(SC) 제형을 앞세워 기존 프랜차이즈의 경쟁력 유지에도 나서고 있다. 최근에는 중국 바이오기업이 개발 중인 KRAS 표적 항암제 후보물질까지 확보했다. 키트루다(펨브롤리주맙)가 여전히 회사 성장을 견인하고 있지만 향후 특허만료와 바이오시밀러 경쟁을 고려해 표적치료제부터 이중항체, 항체약물접합체(ADC), T세포 인게이저까지 후속 항암 자산을 다각화하는 모습이다. 항암신약 자산 수혈 지속 30일 관련 업계에 따르면 MSD는 중국 바이오기업 사이브런치 테라퓨틱스(SciBrunch Therapeutics)와 경구용 KRAS G12D 억제제 'SPR2015'에 대한 글로벌 독점 라이선스 계약을 체결했다. SPR2015는 KRAS G12D 변이를 표적으로 하는 전임상 단계 후보물질이다. MSD는 사이브런치에 선급금 4억달러를 지급하고 향후 개발·허가·상업화 마일스톤을 포함해 최대 21억3000만달러를 지급하기로 했다. MSD는 중국을 포함한 전 세계에서 SPR2015의 개발과 제조, 상업화 권리를 확보한다. KRAS G12D 변이는 췌장암과 대장암, 폐암 등 여러 고형암에서 확인된다. MSD는 SPR2015 확보를 통해 정밀표적치료제 파이프라인을 추가했다. MSD는 앞서 올해 5월에 턴스 파마슈티컬스(Terns Pharmaceuticals) 인수를 완료했다. 핵심 자산은 만성골수성백혈병(CML) 치료제로 개발 중인 경구용 BCR::ABL1 알로스테릭 티로신키나제억제제 TERN-701이다. 현재 1/2상 CARDINAL 연구가 진행 중이며 미국 식품의약국(FDA) 혁신치료제로 지정됐다. 2024년 11월에는 중국 라노바 메디슨(LaNova Medicines)으로부터 PD-1/VEGF 이중항체 LM-299의 글로벌 독점 개발·생산·상업화 권리를 확보했다. 계약에 따라 MSD는 라노바에 선급금 5억8800만달러를 지급하고 개발·허가·상업화 성과에 따라 최대 27억달러 규모의 마일스톤을 추가로 지급할 수 있다. LM-299는 PD-1과 VEGF를 동시에 표적하는 이중항체로 MSD의 면역항암 파이프라인에 추가됐다. 같은 해 3월에는 하푼 테라퓨틱스(Harpoon Therapeutics) 인수를 완료했다. 이를 통해 DLL3 표적 T세포 인게이저 MK-6070을 포함한 항암 파이프라인을 확보했다. MK-6070은 기존 HPN328로 개발되던 후보물질로 DLL3가 높은 수준으로 발현되는 소세포폐암과 신경내분비종양 등을 겨냥한다. MSD는 하푼 인수를 통해 기존 항체와 ADC 외에 T세포 인게이저까지 항암 모달리티를 넓혔다. 대규모 항암 협력도 이어졌다. MSD는 2023년 10월 다이이찌산쿄와 3개 DXd 계열 ADC를 공동개발·상업화하는 계약을 체결했다. 대상 자산은 파트리투맙 데룩스테칸(HER3-DXd), 이피나타맙 데룩스테칸(I-DXd), 랄루도타투그 데룩스테칸(R-DXd)이다. MSD는 선급금 40억달러와 향후 24개월간 15억달러를 지급하고 판매 마일스톤 최대 165억달러를 추가 지급하는 구조로 계약했다. 전체 잠재 계약 규모는 최대 220억달러다. 이처럼 MSD가 최근 확보한 항암 자산은 특정 기전에 집중되지 않는다. KRAS 표적치료제와 PD-1/VEGF 이중항체, T세포 인게이저, ADC 등을 동시에 확보하면서 키트루다 이후를 겨냥한 항암 파이프라인을 넓히고 있다. 키트루다 매출 300억달러 돌파…SC로 기존 시장 방어 외부 항암신약 자산 확보가 이어지는 가운데 키트루다는 여전히 MSD 실적의 중심에 자리하고 있다. 키트루다 매출은 2023년 250억달러 수준에서 2024년 약 295억달러로 증가한 데 이어 지난해 키트루다와 SC 제형 키트루다 QLEX 합산 매출이 317억달러에 달했다. 전년 대비 7% 증가한 수준이다. 올해 들어서도 성장세는 이어지고 있다. 2026년 2분기 키트루다와 키트루다 QLEX 매출은 약 84억달러를 기록했다. MSD는 키트루다의 적응증 확대와 함께 SC 제형 시장 전환을 본격화하고 있다. 키트루다 QLEX는 기존 정맥주사(IV) 제형의 투여 부담을 줄인 SC 제형이다. MSD는 기존 키트루다 프랜차이즈의 경쟁력을 유지하면서 투여 편의성을 높이는 방향으로 경쟁력 유지에 나서고 있다. 다만 중장기적으로는 키트루다 특허만료와 바이오시밀러 진입에 따른 매출 감소 가능성을 고려해야 한다. 미국 핵심 특허는 2028년 만료될 예정이며 MSD는 2028~2029년 바이오시밀러 경쟁이 본격화될 것으로 보고 있다. 이에 MSD는 현재 키트루다의 성장세가 유지되는 동안 외부 항암 자산을 확보하며 후속 성장동력을 준비하는 전략을 병행하고 있다. 최근 행보를 보면 기존 면역항암제 중심에서 표적치료제와 이중항체, ADC, T세포 인게이저 등으로 개발 축을 넓히는 흐름이 뚜렷하다. 키트루다는 SC 제형을 통해 기존 시장을 방어하고 외부에서는 다양한 항암 모달리티를 확보하는 방식으로 ‘포스트 키트루다’에 대비하는 모습이다.2026-09-30 06:00:46손형민 기자
-
 로슈, 근육 보존 비만약 개발 중단…주력 이중작용제 올인[데일리팜=손형민 기자] 비만치료제 시장 공략을 강화하고 있는 로슈가 일부 파이프라인 개발을 중단했다. 인크레틴 계열 치료제와 병용해 체중감량 과정에서 근육 감소를 보완하려던 항미오스타틴 항체가 임상2상 중간분석에서 기대했던 수준의 효과를 확보하기 어렵다는 판단을 받았다. 다만 GLP-1/GIP 이중작용제 '에니세파타이드'와 아밀린 유사체 '페트렐린타이드' 등 주력 비만 파이프라인 개발은 지속되고 있다. 최근 두 후보물질에서 잇따라 긍정적인 2상 결과가 나온 만큼 로슈가 비만 파이프라인 내 후보물질 선별에 나서는 모습이다. '에무그로바트' 비만 적응증 개발 종료 29일 관련 업계에 따르면 로슈그룹의 일본 제약사 주가이제약은 에무그로바트(emugrobart, GYM329)의 비만 적응증 관련 개발을 종료하기로 했다고 밝혔다. 이에 따라 로슈가 보유했던 에무그로바트 관련 권리는 주가이제약에 반환될 예정이다. 에무그로바트는 피하주사 제형으로 개발 중이었던 미오스타틴 표적 항체 치료제다. 미오스타틴은 골격근 성장을 억제하는 단백질로, 이를 표적으로 해 비만치료 과정에서 발생할 수 있는 근육량 감소를 줄이는 전략으로 개발돼왔다. 개발 중단 결정은 비만·과체중 환자를 대상으로 진행 중인 임상2상 GYMINDA 연구의 중간분석을 포함해 현재까지 확보된 데이터를 종합적으로 평가한 결과다. GYMINDA 연구에서는 GLP-1/GIP 수용체 작용제와 에무그로바트를 병용했을 때 유효성과 안전성을 평가했다. 로슈는 중간분석 결과 사전에 설정한 임상적으로 의미 있는 체중감량 목표를 달성하기 어려울 것으로 판단됐다. 다만 안전성 문제가 개발 중단의 원인은 아니었다. 주가이제약에 따르면 에무그로바트의 내약성은 양호했고 새로운 안전성 신호도 관찰되지 않았다. 에무그로바트는 주가이제약이 발굴한 후보물질로 로슈가 개발을 맡아왔다. 로슈는 비만 분야에서 GLP-1 계열 약물의 체중감량 효과에 근육량 보존 효과를 더하는 병용 전략 중 하나로 에무그로바트를 평가해왔다. 실제 로슈가 2023년 미국 바이오기업 카못 테라퓨틱스 인수를 발표할 당시에도 확보하게 될 인크레틴 후보물질을 근육량 보존 등을 겨냥한 자사 파이프라인과 병용할 가능성을 강조한 바 있다. 에무그로바트의 비만 개발은 중단되지만 후보물질 자체가 사라지는 것은 아니다. 주가이제약은 로슈로부터 권리를 반환받은 뒤 척수성근위축증(SMA)을 대상으로 개발을 재개하기 위한 준비에 들어갔다. 또 회사는 기술수출 가능성도 함께 검토하고 있다. 다만 로슈는 올해 3월 SMA와 안면견갑상완형 근이영양증(FSHD)을 대상으로 한 에무그로바트 개발을 중단한 바 있다. 주력 후보는 순항…'에니세파타이드' 2상 성과 에무그로바트 개발 중단과 달리 로슈의 주력 비만 파이프라인은 최근 잇따라 긍정적인 임상 결과를 내놓고 있다. 로슈는 지난 22일 GLP-1/GIP 이중수용체 작용제 에니세파타이드(enicepatide, CT-388)의 임상2상 CT-388-104 연구 결과를 공개했다. 2형 당뇨병을 동반한 과체중·비만 성인에서 에니세파타이드 24mg 투여군은 48주 시점 평균 당화혈색소(HbA1c)가 2.65%p 감소했다. 기저 HbA1c가 8.5%를 초과했던 환자에서는 4.13%p 감소했다. 같은 용량에서 평균 체중은 48주 동안 15.5% 감소했다. 로슈는 48주 시점에도 체중감량이 정체기에 도달하지 않았다고 설명했다. 안전성과 내약성은 기존 인크레틴 계열에서 확인된 양상과 유사했고 새로운 안전성 신호는 확인되지 않았다. 에니세파타이드는 카못 테라퓨틱스로부터 확보한 신약후보물질이다. 인수 발표 당시 로슈는 선급금 27억달러와 최대 4억달러의 추가 마일스톤을 제시했다. 카못 인수를 통해 에니세파타이드뿐 아니라 경구용 GLP-1 후보 CT-996 등 비만·당뇨 파이프라인을 확보했다. 아밀린 유사체 페트렐린타이드(petrelintide)도 개발이 이어지고 있다. 로슈는 지난 3월 페트렐린타이드의 2상 ZUPREME-1 연구 결과를 공개했다. 과체중·비만 환자 493명을 대상으로 평가한 결과 42주 시점 평균 체중감량률은 최대 10.7%로 나타났다. 위약군은 1.7%였다. 최대 유효용량에서는 구토 사례가 발생하지 않았고 위장관계 이상반응으로 치료를 중단한 환자도 없었다. 로슈는 페트렐린타이드를 단독요법과 다른 비만치료제와의 병용요법으로 추가 개발되고 있다.2026-09-29 12:02:46손형민 기자
-
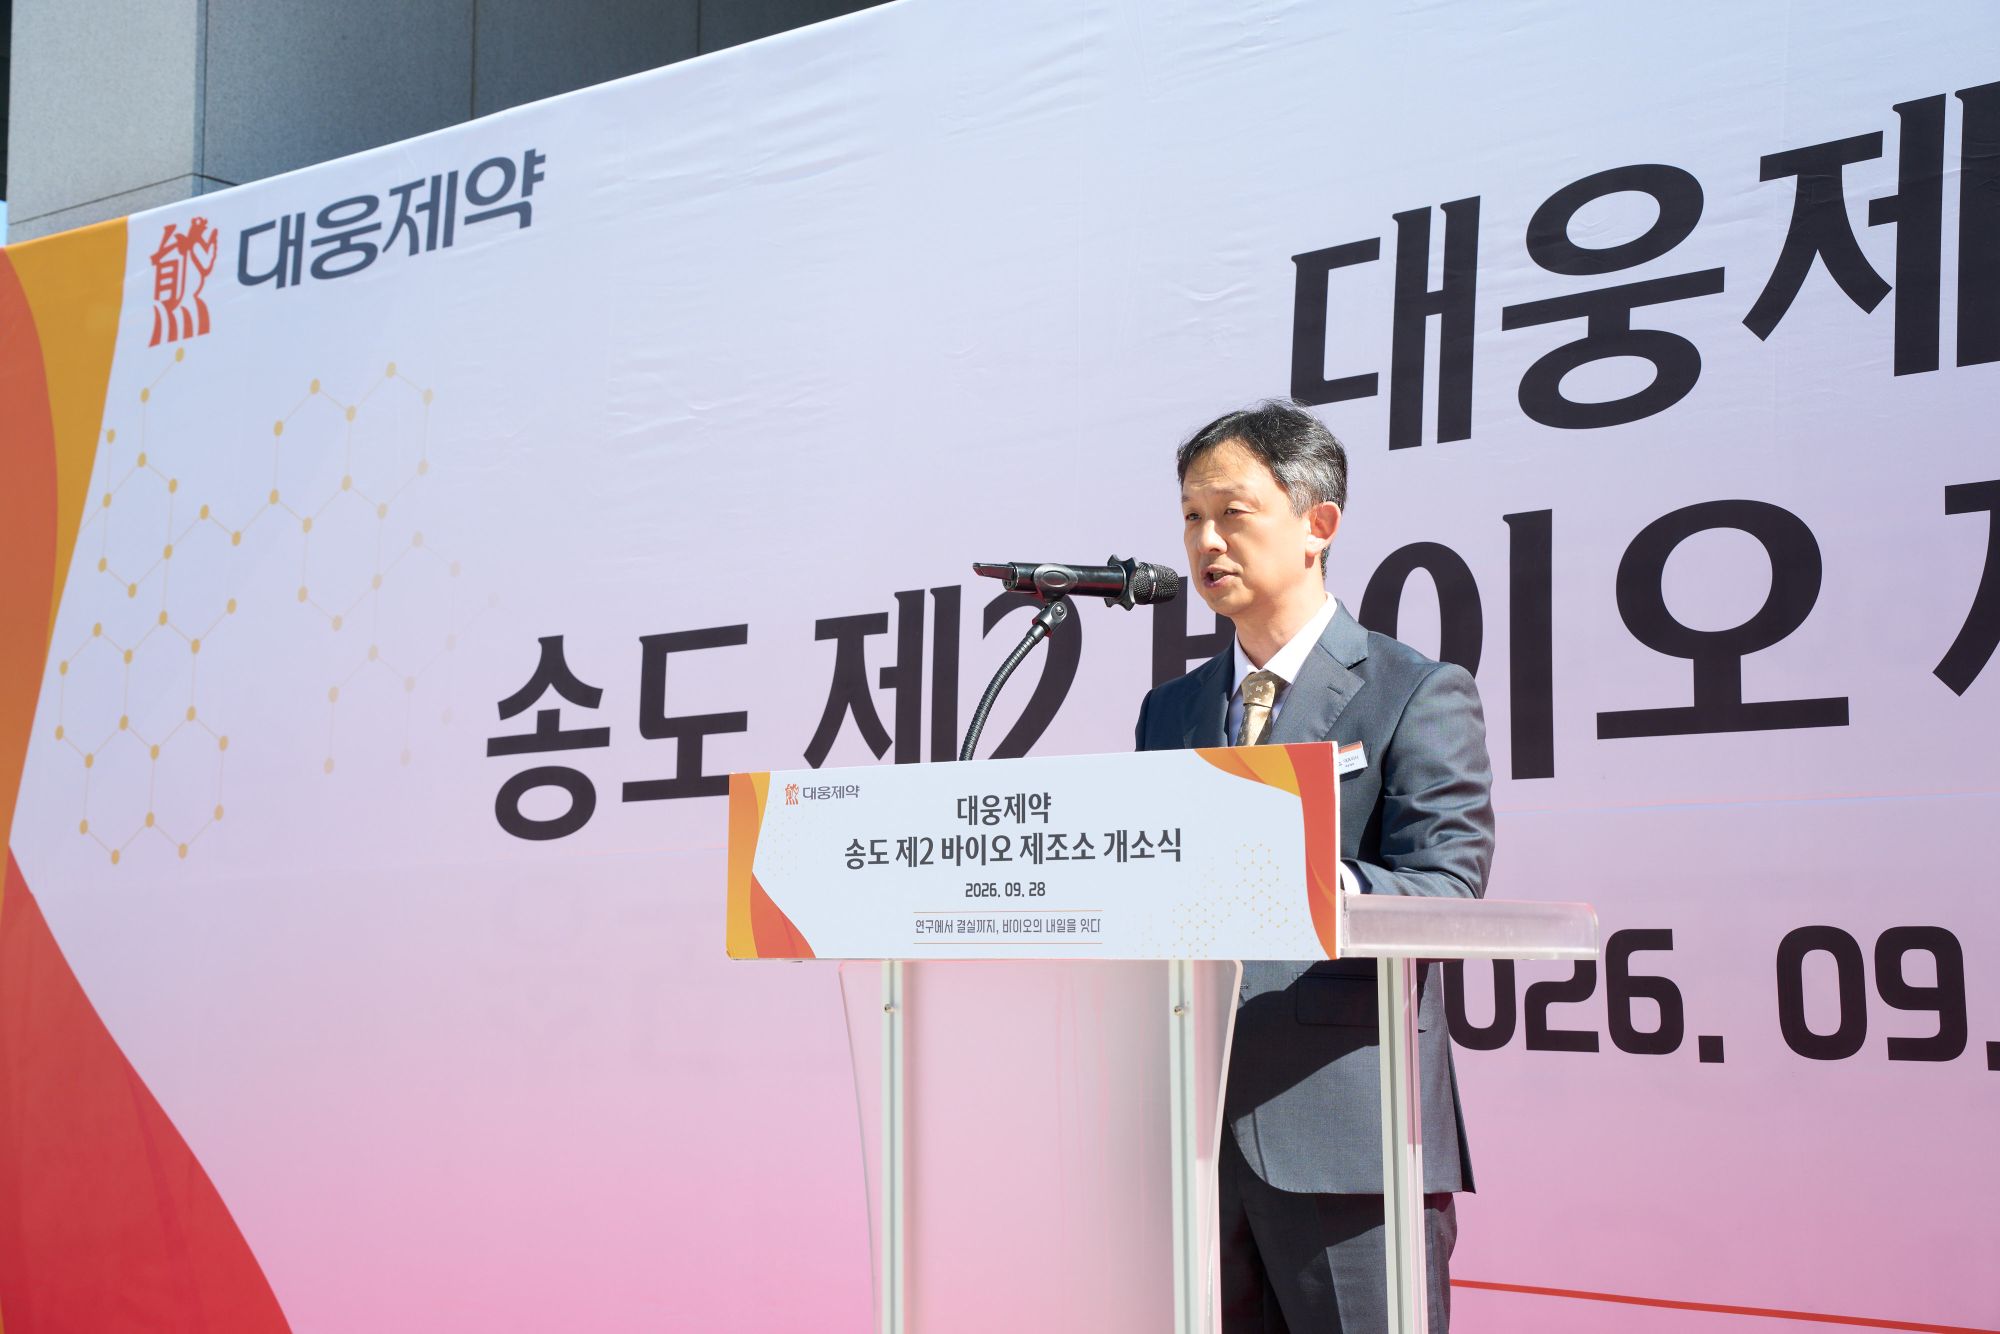 대웅제약, 용인 연구·송도 생산 잇는다…바이오 제조소 개소[데일리팜=황병우 기자]대웅제약은 인천 송도 연세대학교 국제캠퍼스에 첨단바이오의약품 제조소를 신설하고 지난 28일 개소식을 열었다고 29일 밝혔다. 이번 제조소는 줄기세포와 면역세포 기반 임상연구용 바이오 제품을 생산하고, 대웅제약이 축적해온 첨단바이오 연구 성과를 실제 임상 단계로 연결하기 위한 거점이다. 회사는 연내 첨단바이오의약품 제조·처리를 위한 법적 허가를 마치고 본격적인 가동에 들어갈 계획이다. 송도 제조소에는 무균 제조와 품질관리를 위한 생산·검증 설비가 구축됐다. 주요 생산 대상은 임상연구에 활용되는 줄기세포와 면역세포 제품이다. 대웅제약은 그동안 용인 바이오센터를 중심으로 10년 이상 줄기세포와 면역·유전자 치료제 연구 기반을 확대해왔다. 이번 송도 제조소 구축을 통해 연구개발에서 임상연구용 제품 생산까지 이어지는 내부 인프라를 강화한다는 구상이다. 특히 임상연구 단계에서 필요한 첨단바이오 제품을 안정적으로 생산할 수 있는 기반을 확보해 연구 성과의 임상 진입 속도를 높이는 데 초점을 맞춘다. 지역 바이오 인프라와의 연계도 추진한다. 송도 바이오 클러스터에 위치한 대학과 연구기관, 의료기관 등과 산·학·연·병 오픈이노베이션 협력을 확대해 첨단재생의료 연구와 임상을 연결할 계획이다. 용인과 송도를 잇는 국내 연구·생산 기반에 해외 거점도 연결한다. 대웅제약은 인도네시아 등 기존 해외 바이오 사업 기반과 연계해 연구와 임상, 생산을 아우르는 글로벌 네트워크를 확대한다는 방침이다. 개소식에는 보건복지부와 인천경제자유구역청, 범부처재생의료기술개발사업단, 연세대학교 등 관계자들이 참석해 제조시설을 둘러보고 첨단바이오 연구와 임상 연계 방안을 논의했다. 이준미 보건복지부 재생의료정책과장은 "송도 바이오 제조소가 연구와 임상을 연결하고 혁신적인 아이디어를 실제 치료로 구현하는 기반이 되기를 바란다"며 "철저한 품질관리와 제조 역량을 바탕으로 국내 첨단재생의료 산업 발전에 기여하기를 기대한다"고 말했다. 박성수 대웅제약 대표는 "송도 첨단바이오의약품 제조소는 대웅제약의 첨단바이오 연구 성과를 임상으로 연결하는 핵심 거점이 될 것"이라며 "용인과 송도를 잇는 임상연구용 인프라를 바탕으로 연구진과 거점 의료기관과 협력해 바이오 생태계와 함께 성장해 나가겠다"고 밝혔다.2026-09-29 10:08:42황병우 기자
-
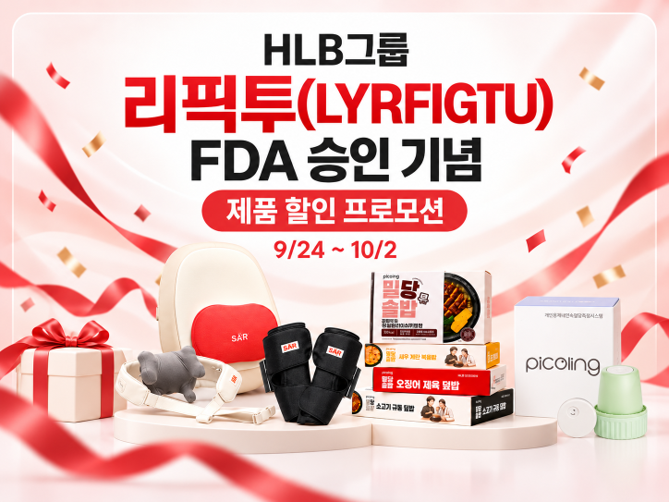 HLB그룹 ‘리픽투’ FDA 승인 기념 계열사 할인 행사[데일리팜=최다은 기자] HLB그룹이 FGFR2 표적항암제 ‘리픽투(성분명 리라푸그라티닙)’의 미국 식품의약국(FDA) 승인을 기념해 주요 계열사가 참여하는 고객 감사 프로모션을 진행한다. HLB그룹은 지난 23일(현지시간) 담관암 2차 치료제로 FDA 허가를 받은 리픽투의 승인 성과를 고객과 나누기 위해 오는 10월 2일까지 행사를 진행한다고 밝혔다. HLB와 HLB제약, HLB글로벌, HLB제넥스, HLB펩, HLB생활건강, 코아바이오, HLB라이프케어가 참여한다. 각 계열사는 자사몰과 네이버 스마트스토어 등 온라인 판매채널에서 건강기능식품과 뷰티·생활용품, 헬스케어 제품을 할인 판매한다. HLB는 ‘HLB헬스케어 메디’ 전 제품을 50% 할인하고 여성 헬스케어 제품 ‘이너생각’ 등에도 할인 혜택을 적용한다. HLB제약은 비타민과 관절 건강 브랜드 ‘콴첼’ 등 주요 건강기능식품을, HLB제넥스는 항산화 효소 제품 ‘소디온’ 등을 대상으로 할인과 쿠폰 혜택을 제공한다. HLB글로벌은 스파알, 카밈, 브리쎄, 우라이 등 브랜드 제품을 할인 판매한다. HLB펩은 ‘랩센(LAB:SENN)’의 펩타이드 토탈 케어 4종 컬렉션 등 기획상품을 40% 할인한다. HLB생활건강은 엘리샤코이와 미인실록 등 뷰티 브랜드 제품을 할인 판매한다. 리픽투 승인 기념 상품인 ‘미인실록 래디언스 4종 기획세트’에는 40% 할인을 적용한다. 코아바이오는 ‘아임얼라이브’ 주요 제품에 할인과 경품 증정 혜택을 제공한다. HLB라이프케어는 피코링 공식 홈페이지에서 연속혈당측정기 ‘피코링’과 ‘식전당부’, ‘밀당솥밥’ 등을 할인 판매한다. HLB그룹 관계자는 “리픽투의 FDA 승인은 그룹이 오랜 기간 추진해 온 글로벌 신약개발의 중요한 성과”라며 “이번 프로모션을 통해 그 의미를 고객들과 나누고 각 계열사의 다양한 제품도 보다 좋은 혜택으로 만나볼 수 있도록 했다”고 말했다.2026-09-28 15:00:29최다은 기자
-
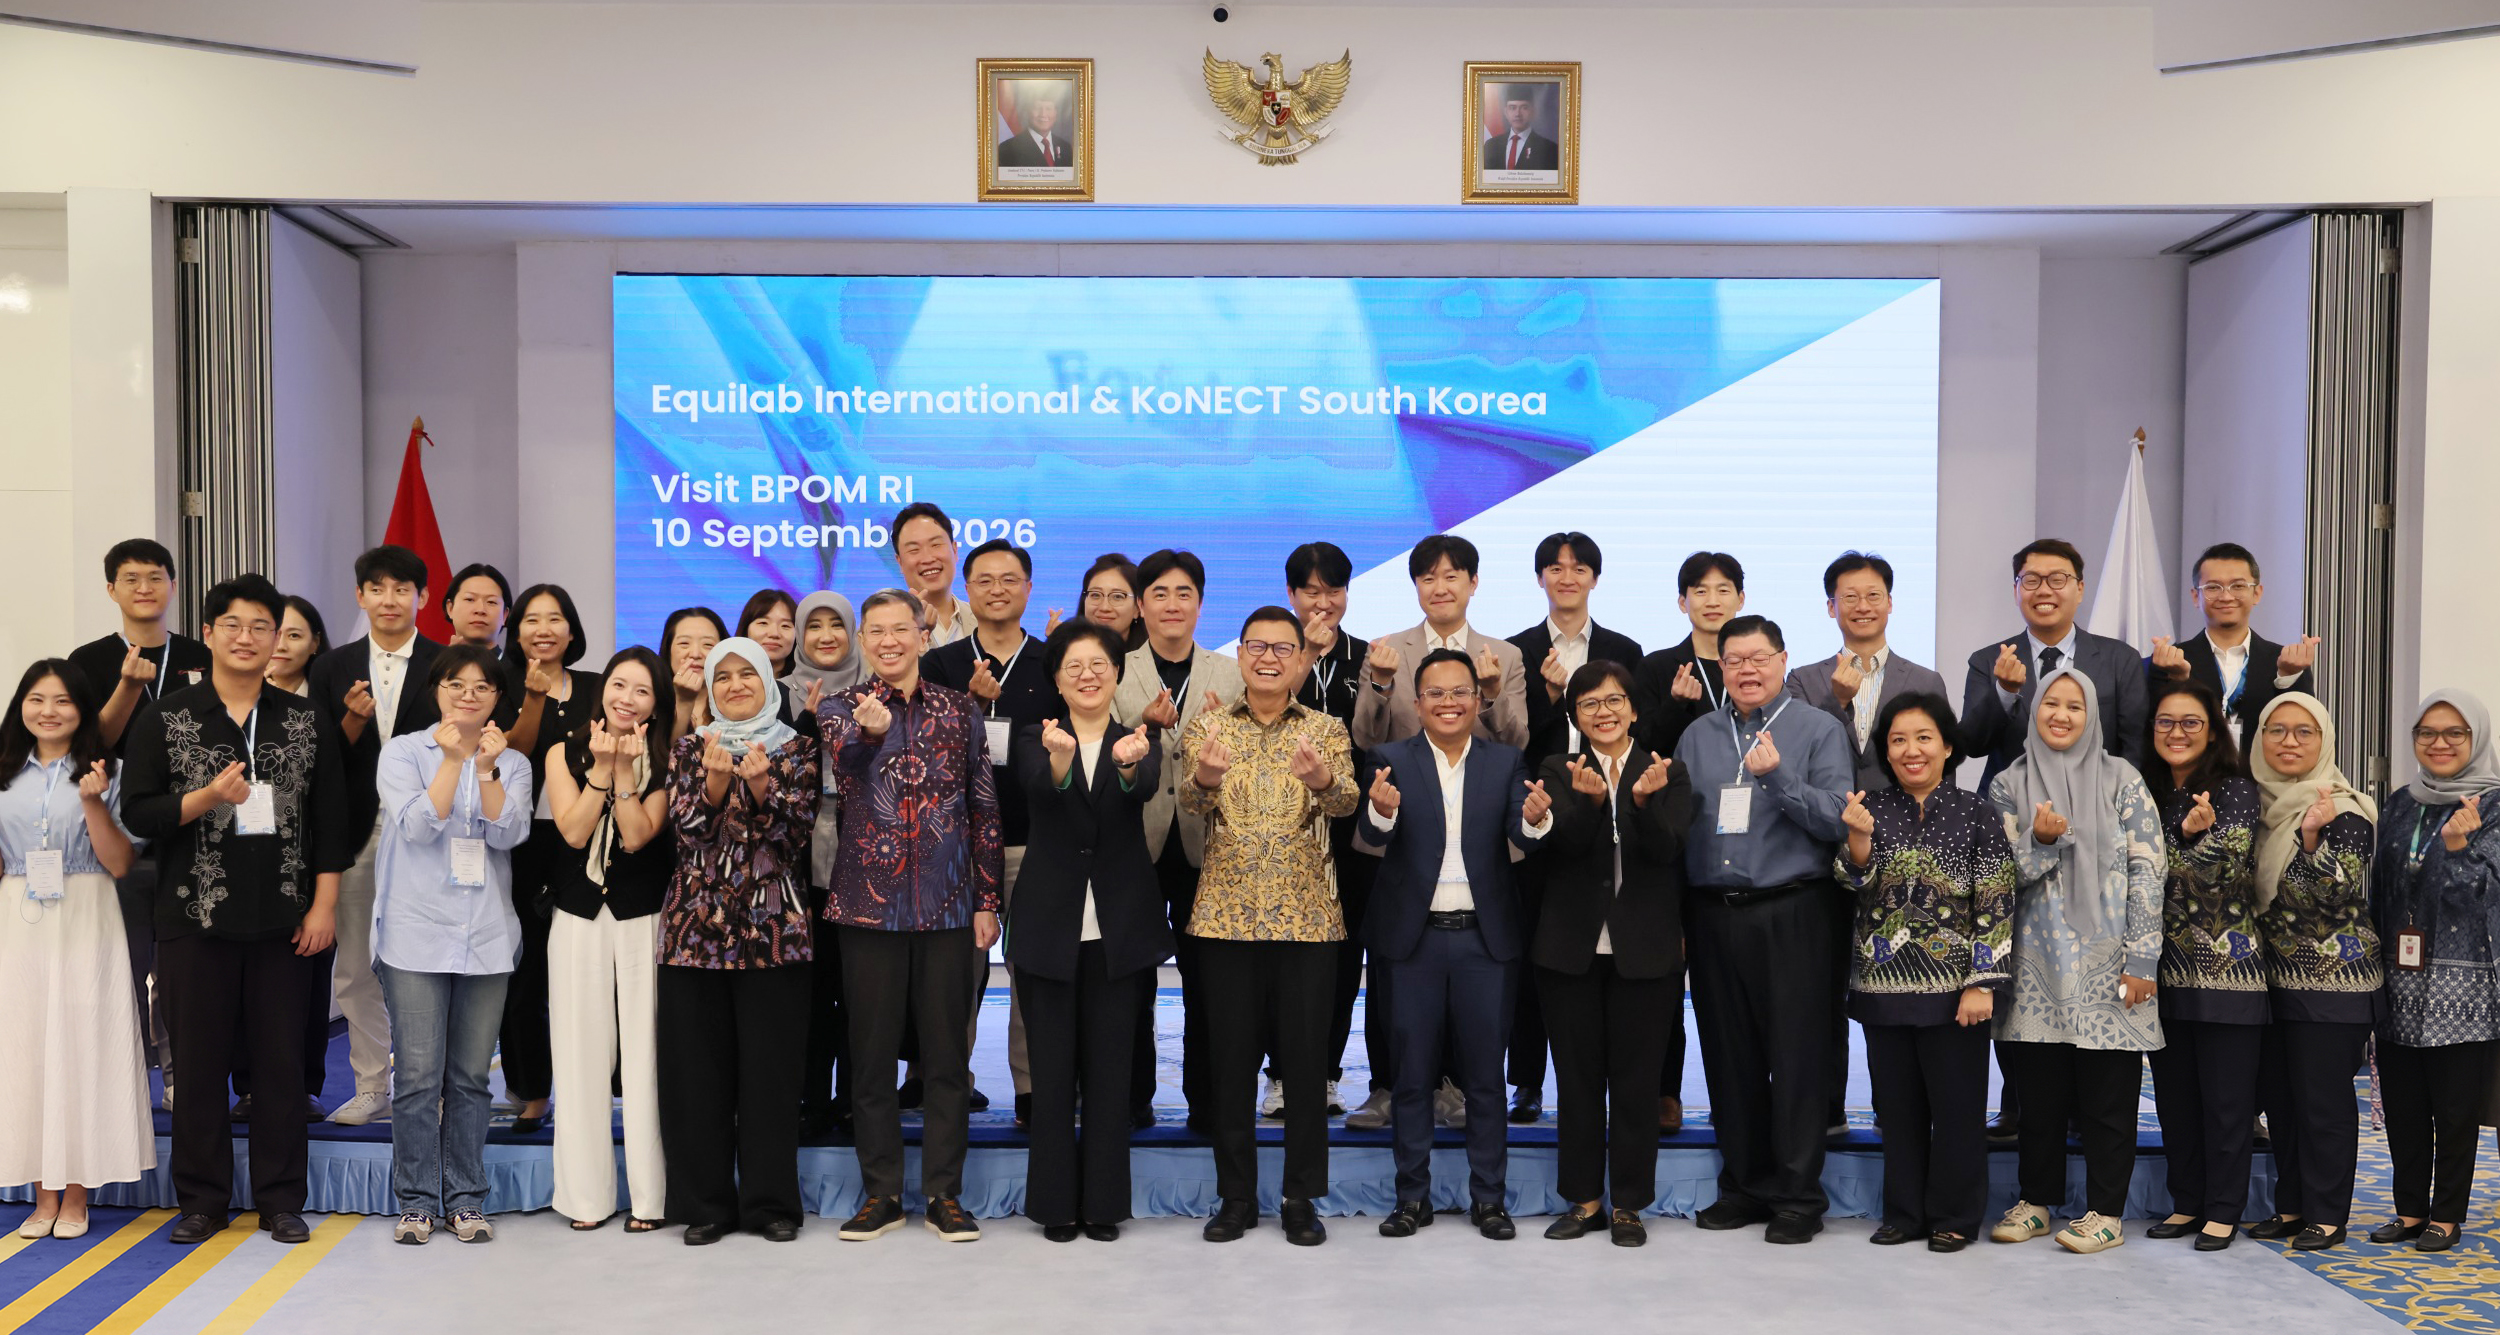 국가임상시험지원재단·씨엔알리서치, 11개사와 인니 임상협력[데일리팜=황병우 기자]국가임상시험지원재단과 씨엔알리서치는 국내 제약·바이오기업 11개사와 함께 인도네시아 식품의약품감독청(BPOM)과 주요 임상시험수탁기관, 임상시험 실시기관을 방문해 공동 임상개발 협력 방안을 논의했다고 28일 밝혔다. 대표단은 이달 9일부터 나흘간 인도네시아 현지를 찾아 규제 환경과 임상시험 인프라, 환자 모집 여건 등을 확인했다. 이번 방문은 지난 3월 국가임상시험지원재단과 씨엔알리서치가 체결한 업무협약의 후속 조치로 진행됐다. 대표단에는 대웅제약과 대화제약, 펩트론 등 국내 제약·바이오기업 11개사가 참여했다. 양 기관은 인도네시아의 환자 기반과 임상 비용 등을 고려해 국내 기업의 글로벌 임상개발 협력 대상 국가로 활용 가능성을 점검했다. 첫 일정으로는 인도네시아 식품의약품감독청을 방문했다. 회의에는 타루나 이크라르 BPOM 청장과 부청장, 의약품등록국장 등 주요 관계자가 참석했다. 양측은 한국과 인도네시아 간 공동 임상과 다지역·다국가 임상시험 확대 방안을 중심으로 의견을 교환했다. 주요 논의 내용은 임상시험 심사 및 지원 효율화, MRCT 협력체계 구축, 현지 GCP 임상 데이터의 글로벌 허가자료 활용, 양국 허가 연계 가능성 등이다. 현지 임상 수행 역량도 확인했다. 대표단은 인도네시아 주요 CRO인 이퀄랩 인터내셔널을 찾아 당뇨와 고혈압 등 만성질환과 대사질환, 감염질환 임상 수행 경험을 살펴봤다. 대규모 3상과 항암 임상시험의 수행 가능성, 환자 모집 방안도 논의했다. 향후 국내 기업의 임상개발 단계와 질환별 특성에 맞춘 현지 협력 모델을 마련하는 데 활용한다는 계획이다. 마야파다 병원그룹에서는 임상시험 실시기관의 인프라와 연구진 구성, 환자 접근성 등을 점검했다. 국내 제약·바이오기업과 현지 의료기관을 연계한 임상시험 수행 가능성도 논의했다. 인도네시아는 약 2억8000만명의 인구와 다양한 환자군을 보유하고 있어 환자 모집 측면에서 활용 가능성이 높은 시장으로 평가된다. 국가임상시험지원재단과 씨엔알리서치는 현지 임상 인프라와 비용 구조를 함께 검토해 국내 기업의 글로벌 개발 기간과 비용 부담을 줄일 수 있는 방안을 모색한다는 구상이다. 씨엔알리서치 관계자는 "서류상 정보에 그치지 않고 현지의 실제 규제 절차와 인프라를 직접 확인한 기회였다"며 "국내 기업의 글로벌 신약개발 전주기를 지원할 수 있는 맞춤형 한·인니 임상 솔루션을 구체화해 나갈 것"이라고 말했다.2026-09-28 10:04:32황병우 기자
-
 제약공장 살균제 혼선 풀리나…살포자제 유예 협의 진전[데일리팜=황병우 기자]제약공장 무균환경 유지에 쓰이는 살균제 규제를 둘러싼 현장 혼선이 해결 가닥을 잡고 있다. 살포자제 유예 협의가 진전되면서 급작스러운 소독제 교체에 따른 생산 차질 우려도 완화될 전망이다. 업계는 유예를 통해 공급업체의 등록이나 대체품 전환에 필요한 시간을 확보할 수 있을 것으로 기대하고 있다. 다만 구체적인 적용 범위와 기간은 최종 결정이 필요한 단계다. 살포자제 유예 협의…급격한 교체 부담 완화 기대 앞서 한국제약바이오협회는 제조현장의 살균제 사용 실태와 애로사항을 취합해 건의서를 제출하고 관계부처와 협의를 이어왔다. 기존 제품을 갑자기 교체할 경우 의약품 제조·품질관리기준(GMP)에 따른 검증 부담과 생산 차질이 발생할 수 있다는 우려를 전달한 것이다. 제약업계에 따르면 현재 살포자제 12종을 추려 유예를 협의하고 있다. 지난달 말 긍정적인 검토 상황을 전한 데 이어 유예 논의 대상도 구체화됐다. 한국제약바이오협회 관계자는 관련 안건이 이달 위원회에 올라갈 예정이라며 유예 방향에 대해 긍정적으로 평가했다. 이번 사안은 제약 제조소의 생산환경을 소독하는 데 사용해온 살균제가 관련 규제를 충족해야 하는 문제에서 비롯됐다. 기존 제품을 사용할 수 없게 되면 대체품을 확보하는 것은 물론, 제조환경에 적합한 살균 효과를 갖췄는지 다시 검증해야 한다는 점이 업계의 우려였다. 당시 협회와 제조업체들은 소독제를 단순히 구매해 교체하는 방식으로 대응하기 어렵다고 호소했다. GMP에 따라 관리해온 사용 조건을 바꾸는 만큼 기존 제품과의 효과 비교와 검증에 시간이 필요하고, 생산 일정에도 영향을 줄 수 있다는 설명이다. 특히 백신 등 무균 제조환경이 중요한 제품은 기존 소독체계를 갑자기 변경하기 어렵다는 목소리가 컸다. 업계에서는 대체품 확보와 검증이 제때 이뤄지지 않으면 생산에 차질이 생길 수 있다는 우려까지 제기했다. 이번 유예 협의는 이 같은 교체 부담을 줄이고 현장이 대응할 시간을 확보하는 데 의미가 있다. 유예가 이뤄지면 공급업체가 기존 제품의 등록을 추진하거나, 제약사가 다른 등록 제품으로 전환하는 준비를 진행할 수 있다는 게 업계의 기대다. 제약업계 관계자는 제도 유예와 관련해 기존 공급업체가 등록을 진행하는 것이 우선이며, 해당 업체가 등록하지 않을 경우에는 등록된 다른 업체의 제품으로 바꾸는 작업이 필요하다고 설명했다. 유예를 통해 시간을 확보하면 이 같은 전환을 준비할 수 있다는 취지다. 유예 이후에도 등록·전환 과제…일괄 예외는 아냐 다만 이번 논의가 제약 제조소에서 사용하는 모든 살균제를 규제 적용에서 제외하는 방향은 아니라는 게 협회의 설명이다. 살포자제 외 다른 살균제의 교체 부담에 대해서는 기존 원칙을 유지하겠다는 당국 입장이 전달됐다. 이에 따라 국내에 동일 성분의 등록 제품이 있으면 이를 사용하도록 하는 것이 원칙이 될 것으로 전망된다. 제약사들이 기존 제품을 바꾸기 어렵다고 호소하더라도 다른 살균제까지 같은 방식으로 유예하기는 어렵다는 취지다. 유예 논의가 마무리되더라도 기업별로 사용 제품의 등록 여부와 대체 가능성을 확인하는 작업은 남는다. 유예 대상에 포함되는 제품과 기존 등록 제품으로 전환해야 하는 경우를 구분해 대응해야 한다는 의미다. 살균제 공급업체의 협조도 관건이다. 현재 이번 사안에서 등록을 진행해야 하는 주체는 살균제를 사용하는 제약사가 아니라 해당 살균제를 판매하는 업체이기 때문이다. 제조업체가 유예 기간을 확보하더라도 공급업체의 등록 준비가 뒤따라야 한다는 것이다. 구체적인 유예 기간은 아직 정해지지 않았다는 점에서도 제약사가 유예에 따른 충분한 시간을 확보할 수 있을지는 미지수다. 제약업계 관계자는 "몇 년으로 정해진 내용은 없으며, 신속하게 등록을 진행하도록 하는 방향이 될 것으로 본다"며 "현장에서 생각하는 전환 준비 기간과 실제 부여될 유예 기간은 구분할 필요가 있다"고 밝혔다. 한국제약바이오협회 관계자는 "유예 조치가 이뤄지면 회원사에 내용을 안내하고, 관련 업체들이 빠르게 등록을 진행할 수 있도록 협조를 요청할 계획"이라고 강조했다.2026-09-23 06:00:59황병우 기자
-
 먹는 유방암약 경쟁 새 국면…CDK4/6i 병용 성과 잇따라[데일리팜=손형민 기자] 유방암 치료에서 먹는 선택적 에스트로겐 수용체 분해제(SERD) 경쟁이 CDK4/6 억제제 병용을 중심으로 새로운 국면을 맞고 있다. 경구용 SERD가 기존에는 CDK4/6 억제제 치료 이후 사용할 수 있는 내분비치료 선택지로 개발돼왔다면 최근에는 CDK4/6 억제제와 병용해 치료 효과를 높이거나, 내성 변이가 확인되는 시점에 내분비치료제를 조기에 교체하는 전략으로 범위가 넓어지고 있다. 버제니오+인루리오, 질병 진행 위험 47%↓ 22일 관련 업계에 따르면 미국 식품의약국(FDA)은 최근 '인루리오(임루네스트란트)'와 '버제니오(아베마시클립)' 병용요법을 ESR1 변이가 확인된 에스트로겐수용체(ER) 양성·HER2 음성 진행성 또는 전이성 유방암 치료제로 승인했다. 한 차례 이상 내분비요법 이후 질환이 진행된 성인이 대상이다. FDA는 치료 대상 선별을 위한 Guardant360 CDx 검사도 동반진단기기로 함께 승인했다. 이번 승인은 3상 EMBER-3 연구를 근거로 이뤄졌다. 연구에는 이전에 아로마타제 억제제를 단독 또는 CDK4/6 억제제와 병용 투여받은 ER 양성·HER2 음성 국소진행성 또는 전이성 유방암 환자 874명이 참여했다. 환자들은 인루리오 단독군과 연구자가 선택한 내분비요법군, 인루리오와 버제니오 병용군으로 무작위 배정됐다. FDA가 허가 근거로 평가한 ESR1 변이 환자 159명의 탐색적 분석에서 인루리오와 버제니오 병용군의 무진행생존기간(PFS) 중앙값은 11.1개월로 인루리오 단독군의 5.5개월보다 길었다. 질병 진행 또는 사망 위험은 47% 감소했다(HR 0.53). 객관적반응률(ORR)은 병용군 35%, 단독군 15%였다. 전체생존기간(OS) 데이터는 분석 당시 아직 성숙하지 않았다. 인루리오는 앞서 지난해 9월 ESR1 변이 ER 양성·HER2 음성 진행성 또는 전이성 유방암에서 단독요법으로 FDA 허가를 받았다. 당시 적응증 역시 한 차례 이상 내분비요법 후 질환이 진행된 환자였다. 이번 승인으로 버제니오와 함께 사용할 수 있는 병용 선택지가 추가됐다. 경구용 SERD는 에스트로겐 수용체에 작용해 암 성장에 관여하는 에스트로겐 신호를 억제하는 내분비치료제다. ESR1 변이는 아로마타제 억제제 등 내분비치료 과정에서 발생할 수 있는 대표적인 내성 기전이다. CDK4/6 억제제는 세포주기 진행에 관여하는 CDK4와 CDK6를 차단한다. 에스트로겐 수용체 신호와 세포주기를 동시에 억제하는 병용전략이 경구 SERD 개발의 주요 축으로 자리 잡는 배경이다. AZ, 내성 변이 조기 포착해 치료 전환…미국·유럽 허가 경구 SERD와 CDK4/6 억제제 병용에서 앞서 허가 성과를 낸 곳은 아스트라제네카다. FDA는 이달 4일 경구 SERD '에트카마(카미제스트란트)'와 CDK4/6 억제제 병용요법을 가속승인했다. 아로마타제 억제제와 CDK4/6 억제제로 치료받는 과정에서 ESR1 변이가 새롭게 확인된 HR 양성·HER2 음성 국소진행성 또는 전이성 유방암 환자가 대상이다. 병용 가능한 CDK4/6 억제제는 버제니오, '입랜스(팔보시클립)', '키스칼리(리보시클립)'가 모두 포함됐다. 근거가 된 SERENA-6 3상은 영상검사에서 질병 진행이 확인되기 전 혈액 순환종양DNA(ctDNA)를 통해 ESR1 변이를 찾아 내분비치료제를 조기에 교체하는 전략을 평가했다. ESR1 변이가 확인된 환자에서 기존 아로마타제 억제제를 에트카마로 변경하고 CDK4/6 억제제는 유지한 결과 PFS 중앙값은 16.0개월이었다. 기존 아로마타제 억제제와 CDK4/6 억제제를 지속한 대조군은 9.2개월로, 질병 진행 또는 사망 위험은 56% 낮았다(HR 0.44). 두 번째 질병 진행 또는 사망까지 평가한 PFS2도 에트카마 전환군 25.7개월, 대조군 19.1개월로 차이를 보였다. OS 데이터는 아직 성숙하지 않았다. 유럽에서도 지난 7월 23일 SERENA-6 결과를 근거로 에트카마와 CDK4/6 억제제 병용이 승인됐다. 유럽 적응증 역시 1차 내분비요법과 CDK4/6 억제제 치료 중 ESR1 변이가 확인됐지만 아직 질병 진행은 발생하지 않은 환자를 대상으로 한다. 릴리와 아스트라제네카의 전략에는 차이가 있다. 인루리오와 버제니오 병용은 한 차례 이상 내분비요법 이후 질환이 이미 진행된 ESR1 변이 환자를 대상으로 한다. 반면 에트카마 병용요법은 1차 치료를 지속하는 과정에서 ESR1 변이를 조기에 발견해 영상학적 진행이 나타나기 전에 내분비치료제만 교체하는 방식이다. 처음부터 병용한 1차는 실패…환자·치료시점이 변수 다만 경구용 SERD와 CDK4/6 억제제를 함께 투여한다고 모든 후기 임상에서 효과가 확인된 것은 아니다. 아스트라제네카는 지난 11일 SERENA-4 3상에서 에트카마와 입랜스 병용요법이 아나스트로졸과 입랜스 병용 대비 PFS를 수치적으로 개선했지만 사전에 정한 통계적 유의성 기준에는 도달하지 못했다고 밝혔다. SERENA-4는 진행성 질환에 대한 전신치료 경험이 없는 ER 양성·HER2 음성 진행성 유방암 환자를 대상으로 처음부터 에트카마와 입랜스를 사용하는 전략을 평가했다. 치료 도중 ESR1 변이가 발생한 환자만 선별해 내분비치료제를 전환한 SERENA-6와 달리, 환자를 별도로 선별하지 않고 처음부터 경구 SERD와 CDK4/6 억제제를 투여한 전략에서는 1차 평가변수 달성에 실패한 것이다. 로슈가 진행했던 임상에서도 비슷한 결과가 나왔다. 로슈는 지난 3월 경구용 SERD 후보물질 기레데스트란트와 입랜스 병용요법을 진행성 유방암 1차 치료에 사용한 persevERA 3상에서 PFS가 수치적으로 개선됐지만 통계적 유의성을 확보하지 못했다고 밝혔다. persevERA는 내분비치료에 민감한 ER 양성·HER2 음성 국소진행성 또는 전이성 유방암 환자를 대상으로 기레데스트란트와 입랜스 병용을 레트로졸과 입랜스 병용과 비교한 연구다. 이에 따라 경구 SERD 병용 경쟁에서는 단순히 CDK4/6 억제제를 함께 사용하는 것뿐 아니라 어떤 환자에게 어느 시점에 치료를 시작하거나 변경할지가 주요 개발 변수로 부상하고 있다. 로슈·메나리니도 후속 병용…개발전략 세분화 후발주자들도 경구 SERD를 기반으로 다양한 병용전략을 이어가고 있다. 로슈는 내분비치료에 내성을 보인 ER 양성·HER2 음성 진행성 유방암 환자를 대상으로 기레데스트란트와 의사가 선택한 CDK4/6 억제제를 병용하는 pionERA 3상을 진행하고 있다. 대조군은 '파슬로덱스(풀베스트란트)'와 CDK4/6 억제제 병용이며 주요 결과는 2027년 나올 예정이다. CDK4/6 억제제 치료 이후에는 다른 표적치료제와의 조합도 개발되고 있다. 로슈는 기레데스트란트와 mTOR 억제제 에베로리무스를 병용한 evERA 3상에서 긍정적인 결과를 확보했으며, 초기 유방암에서는 기레데스트란트 단독 보조요법을 평가한 lidERA 3상을 개발하고 있다. 이미 미국에서 경구 SERD '오르세두(엘라세스트란트)'를 판매하고 있는 메나리니도 병용 가능성을 넓히고 있다. ELEVATE 1b/2상로 명명된 임상연구에서는 오르세두에 CDK4/6 억제제를 각각 병용하는 전략을 비롯해 에베로리무스, '티루캡(카피바설팁)', '피크레이(알펠리십)' 등과의 병용 가능성을 평가하고 있다.2026-09-22 06:00:46손형민 기자
-
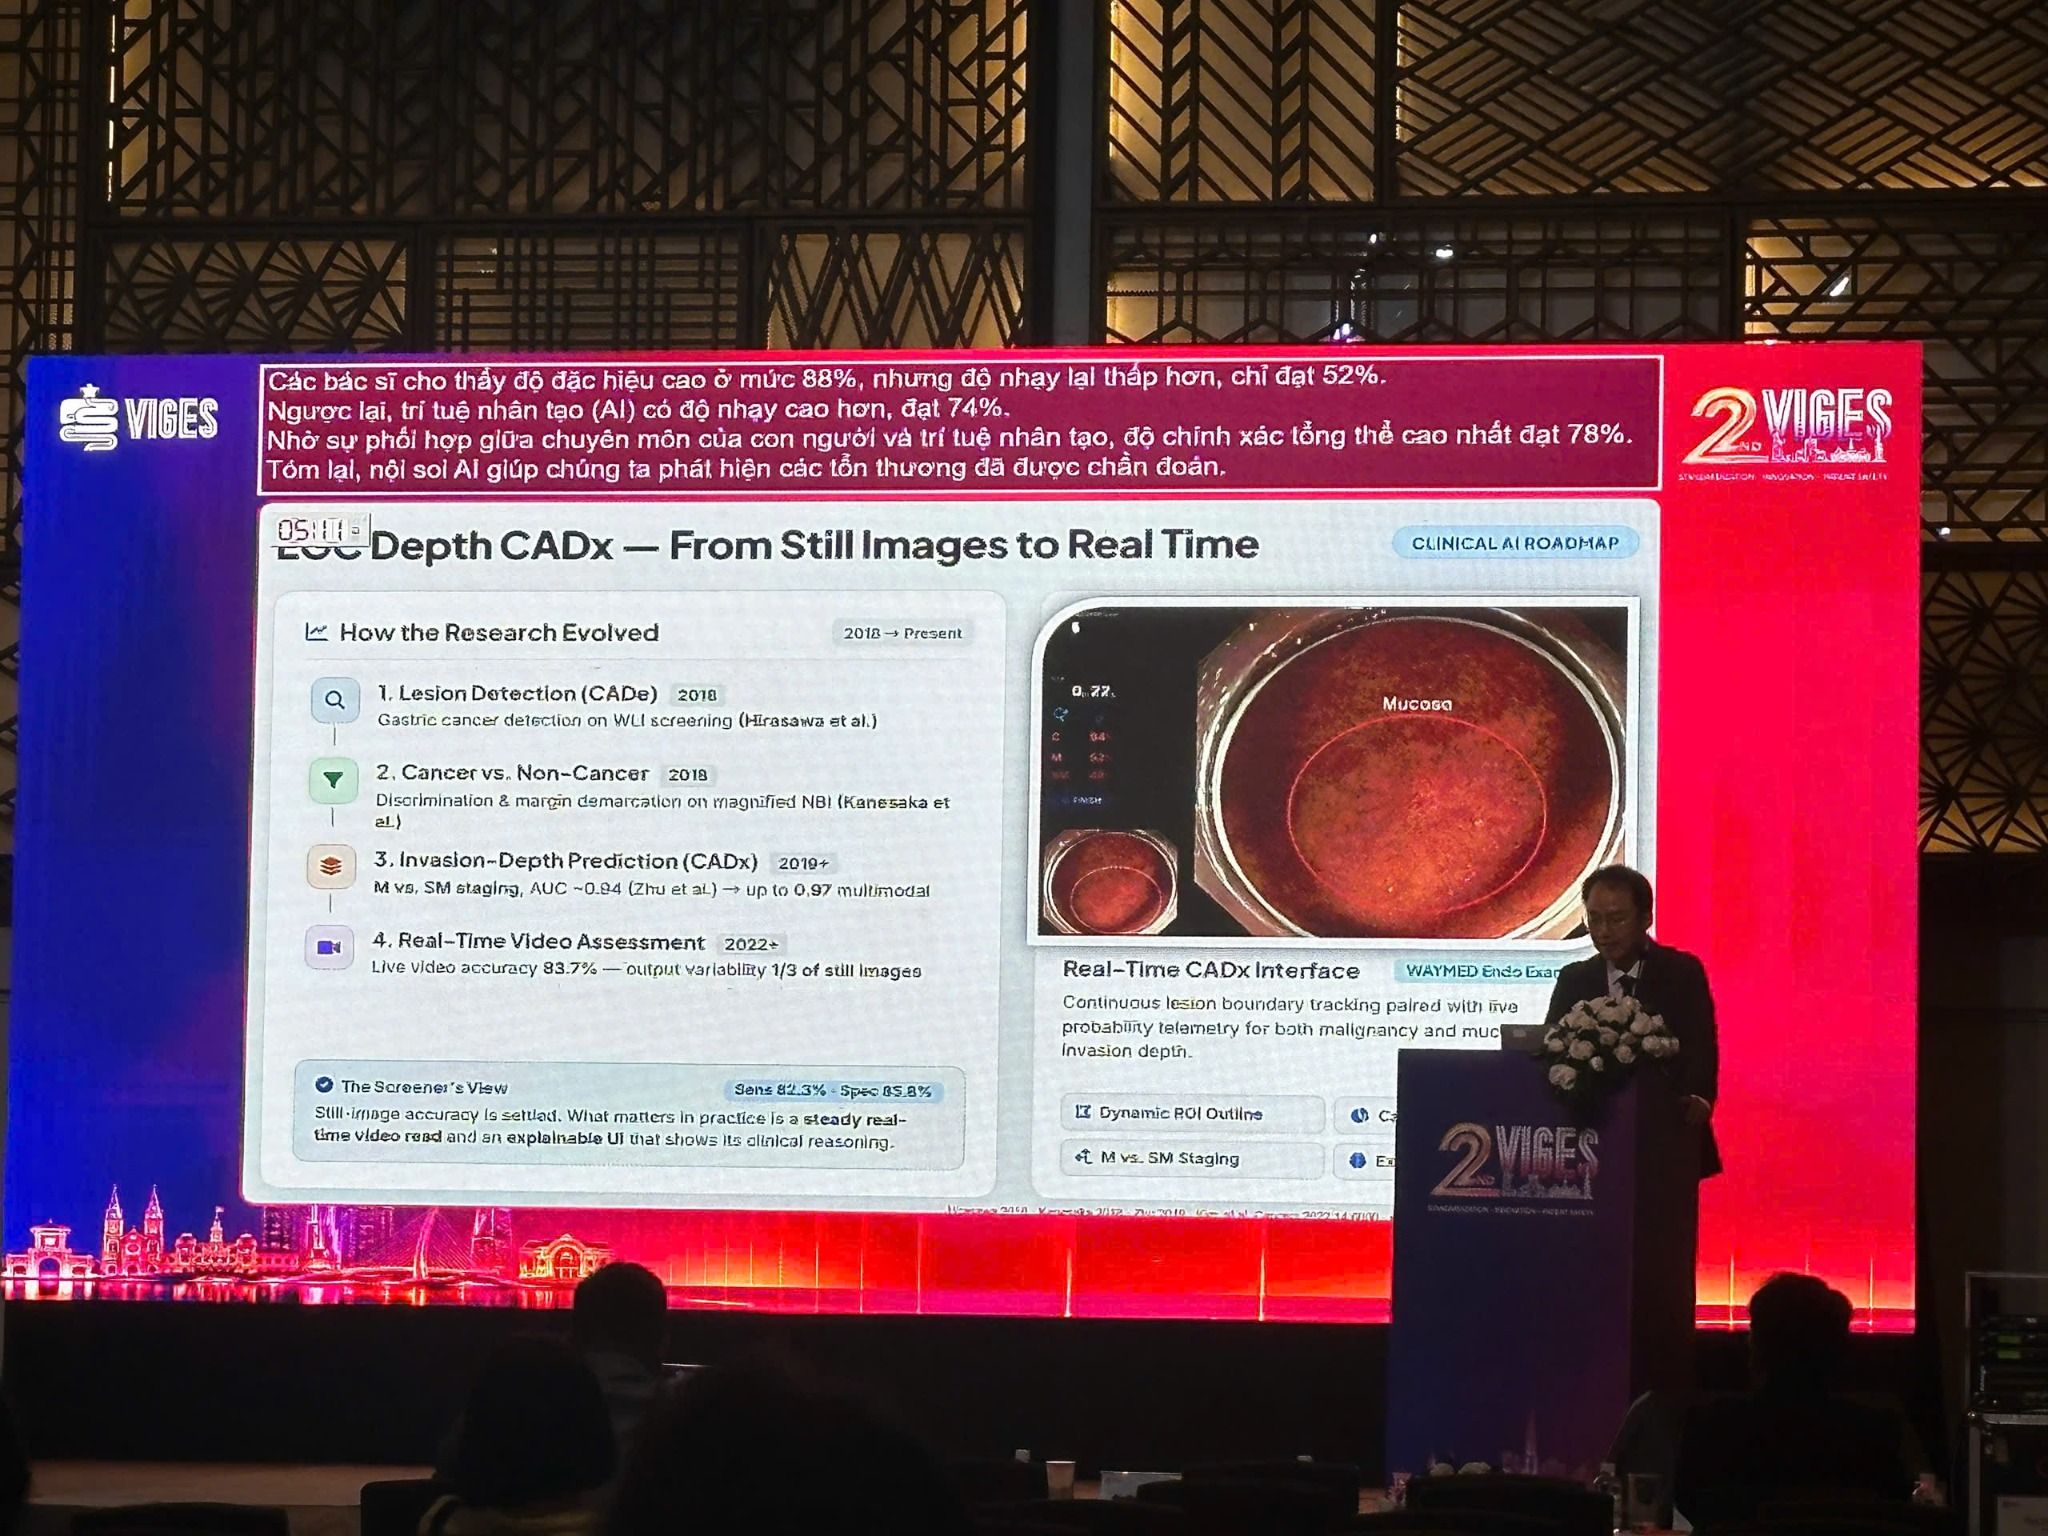 웨이센, 베트남 VIGES서 AI 내시경 임상성과 공개[데일리팜=황병우 기자]웨이센은 지난 18일부터 이틀간 베트남 호치민에서 열린 제2회 베트남 소화기내시경학회(VIGES 2026)에 참가해 AI 내시경 웨이메드 엔도의 임상 연구 결과와 실제 의료현장 적용 사례를 공개했다고 21일 밝혔다. 이번 학회에서는 한국과 베트남 의료진이 웨이메드 엔도를 활용한 임상 경험과 연구 결과를 공식 세션에서 발표했다. 웨이센은 현지 파트너사와 공동 전시 부스도 운영하며 베트남 소화기내시경 의료진을 대상으로 제품을 소개했다. 주요 임상 결과는 베트남 후에중앙병원에서 공개됐다. 판 낫 탄 후에중앙병원 내시경센터 의료진은 웨이메드 엔도를 활용한 대장내시경 임상연구 결과를 발표했다. 연구는 총 344명의 환자를 대상으로 AI 보조 대장내시경의 임상적 유효성을 평가했다. AI를 활용한 그룹의 선종발견율(ADR)은 56%로 대조군 34%보다 높게 나타났다. 10mm 미만의 작은 병변과 원위부 병변, 비융기형 병변 등 내시경 검사에서 상대적으로 발견이 어려운 병변에서도 AI 보조 검사 시 발견 가능성이 높아지는 결과가 확인됐다. 후에중앙병원은 하루 최대 80명의 환자가 내시경 검사를 받는 베트남 주요 소화기내시경센터다. 이번 발표에서는 연구 결과뿐 아니라 실제 진료환경에서 웨이메드 엔도를 적용한 경험도 함께 공유됐다. 국내 의료진의 임상 경험도 소개됐다. 이원동 전주예수병원 교수는 AI in Endoscopy: Beyond Detection, Toward Precision Therapy를 주제로 발표하며 AI 내시경 기술의 활용 범위를 짚었다. 이 교수는 AI가 단순히 병변을 검출하는 역할을 넘어 병변 특성과 침윤 깊이 분석, 향후 치료 전략 수립을 지원하는 방향으로 발전하고 있다고 설명했다. 웨이메드 엔도의 실시간 영상 기반 AI 기술을 사례로 들어 내시경 검사 과정에서 진단과 의사결정을 지원할 가능성도 제시했다. 웨이센은 이번 학회에서 국내 의료진뿐 아니라 베트남 현지에서 웨이메드 엔도를 사용하고 있는 의료진이 직접 임상 결과와 활용 경험을 발표했다는 점에 의미를 두고 있다. 단순 제품 전시를 넘어 현지 의료기관과의 임상 연구와 실사용 데이터를 축적해 AI 내시경의 임상적 근거를 확보하고, 이를 베트남을 비롯한 아시아 시장 확대에 활용한다는 전략이다. 김경남 웨이센 대표는 "이번 VIGES 2026은 웨이메드 엔도가 베트남 실제 의료현장에 도입되고 그 임상적 성과를 현지 의료진이 직접 발표했다는 점에서 의미가 크다"고 말했다. 이어 "현지 임상 근거와 사용 경험을 바탕으로 베트남 AI 내시경 시장을 확대하고 아시아 시장에서 웨이메드 엔도의 경쟁력을 강화해 나가겠다"고 밝혔다.2026-09-21 09:47:10황병우 기자
-
 계약직(주말 주간: 일요일) 약사 공채
-
 향남공장 OQA 품질약사 채용 (신입/경력 무관)
-
 연세대학교 의료원 신규 약사(정규직) 모집
-
 나은 필 병원 약사님 모십니다.
-
 약제본부 주간약사 / 주말약사 채용 안내
-
 [대웅제약] 시판연구팀장 채용
-
 2026년 킴스제약 신입/경력사원 모집
-
 SRC노인전문병원에서 약사님을 모집합니다
-
 전략기획/학술 약사 채용 (정규직)
-
 서울라이즈요양병원 주간 약사님을 모십니다!
-
 약제팀 휴일 및 주말당직 약사(시간제) 모집 공고
-
 치약제 제조관리약사 모집(의약외품 제조업)
-
 BHS한서병원 정규직 약사 모집
-
 [일산백병원] 약제부 정규직(신규) 비정규직(야간/주말당직)약사 모집 공고
-
 가천대길병원 약제부 야간약사(계약직) 채용
-
 26-4차 국군수도병원 주관 군무원(약사) 채용 공고
-
 2026년 하반기 한미그룹 공개채용
-
 세종공장 품질관리약사 경력 채용
-
 원내 약국 약사 채용공고
-
 요셉의원 병원약사 채용 공고
-
 용인세브란스병원 약제팀 계약직 약사 신규모집 안내
-
 에임드바이오 ADC 제약/바이오 QA Junior 채용
-
 약제부 약사 모집(야간약사)
-
 오산한국병원 육아휴직 대체 약사(계약직) 구인
-
 강릉아산병원 약사 모집
-
 [대자인병원] 약제팀 약사 / ASP팀 감염전문약사 모집
-
 경상북도 김천의료원 약사 채용
-
 국립마산병원 국가공무원(약무6급) 경력경쟁 채용 공고
-
 고신대학교복음병원 2027년 신규약사 모집공고
-
 은평성모병원 2027년도 신입약사 공개채용
-
 제제연구, MR 경력 채용(ASAP)
-
 평택공장 제조관리약사 채용(파트타임가능)
-
 2026년 국립소방병원 약무직 3차 신규직원 채용 공고
오늘의 TOP 10
- 1의협 "진료 중인 소아응급실 압수수색 전대미문 사태"
- 2"권리금 줄 때까지 못 나가"…명도소송 걸린 상가 임차인의 오해
- 3식약처 중조단 사건 서부공소청으로...리베이트 수사는 어디로
- 4'CSO영업소 증빙 의무' 입법에 복지부 "실익 없다" 제동
- 5코스닥 상장 시동 건 바로팜, 비교기업 2곳→4곳으로 확대
- 6JW중외, 리바로젯+SGLT2 당뇨 3제 복합제 개발 시동
- 7자가도뇨카테터 지원 확대…환자 교육·상담 수가 현실화 과제
- 8비대면 약 배송 철회 국회 청원, 한 달간 6만1210명 동참
- 9[기자의 눈] 혁신형 제약 개편, 초혁신형으로 신약 독려를
- 10기능성 문구 같아도 근거는 다르다? 관절건강 원료의 과학